从司美格鲁肽到口服环肽:非天然氨基酸如何改变多肽药物?
以七个上市多肽药物为线索,理解Aib、D-氨基酸、N-甲基化、脂肪二酸和特殊残基如何在正确位置上共同改善稳定性、构象、靶标识别与药代性质。
天然蛋白质主要使用20种常见氨基酸,但药物并不需要受这套“字母表”限制。对多肽而言,天然序列常常只是生物学活性的起点:它可能很快被蛋白酶切断,循环半衰期太短,构象过于灵活,或因极性较高而难以穿过生物膜。药物化学家引入非天然氨基酸,并不是为了让分子看起来更复杂,而是为了在特定位置改变立体化学、主链构象、侧链相互作用和代谢路径。
已经上市的多肽药物提供了最清楚的证据。从 Semaglutide 和 Tirzepatide 的 Aib,到 Octreotide 的 D-氨基酸、Cyclosporine A 的主链 N-甲基化,再到口服大环肽 Enlicitide 与天然产物 Daptomycin,这些分子采用的化学手段并不相同,却共同说明了一件事:一个残基是否有价值,取决于它放在哪里、解决什么问题,以及它与整条分子的其他设计能否协同。
为什么20种天然氨基酸还不够?
蛋白酶经过进化,善于识别天然多肽主链和常见侧链;天然肽也通常需要保持一定柔性才能完成生理功能。进入药物开发后,这些特点可能变成弱点。D-构型可以改变酶和受体看到的三维几何;α,α-二取代残基可以限制主链可采用的构象;N-甲基化可以去掉一个氢键供体并改变肽键顺反平衡;更大的芳香侧链、带电侧链或可用于环化的特殊残基,则能进入天然氨基酸难以覆盖的结合空间。
这些变化不会自动带来“更好的药”。构象变得更稳定,可能同时损失活性或溶解度;疏水性增加,可能增强白蛋白结合,也可能带来聚集或非特异结合;减少氢键供体有时有利于膜通透性,有时却会破坏受体识别。非天然氨基酸的意义因此不在于数量,而在于让分子性质可以被更精细地调节。
Aib:一个甲基带来的改变
Aib,即 α-aminoisobutyric acid,与 Alanine 的区别看似只是在 α-碳上多了一个甲基。这个变化使 α-碳成为带有两个相同甲基的 α,α-二取代中心,不再具有手性,同时显著改变主链周围的空间和构象偏好。蛋白酶能否接近某个切割位点、肽链更倾向采用哪些局部构象,都可能随之改变。
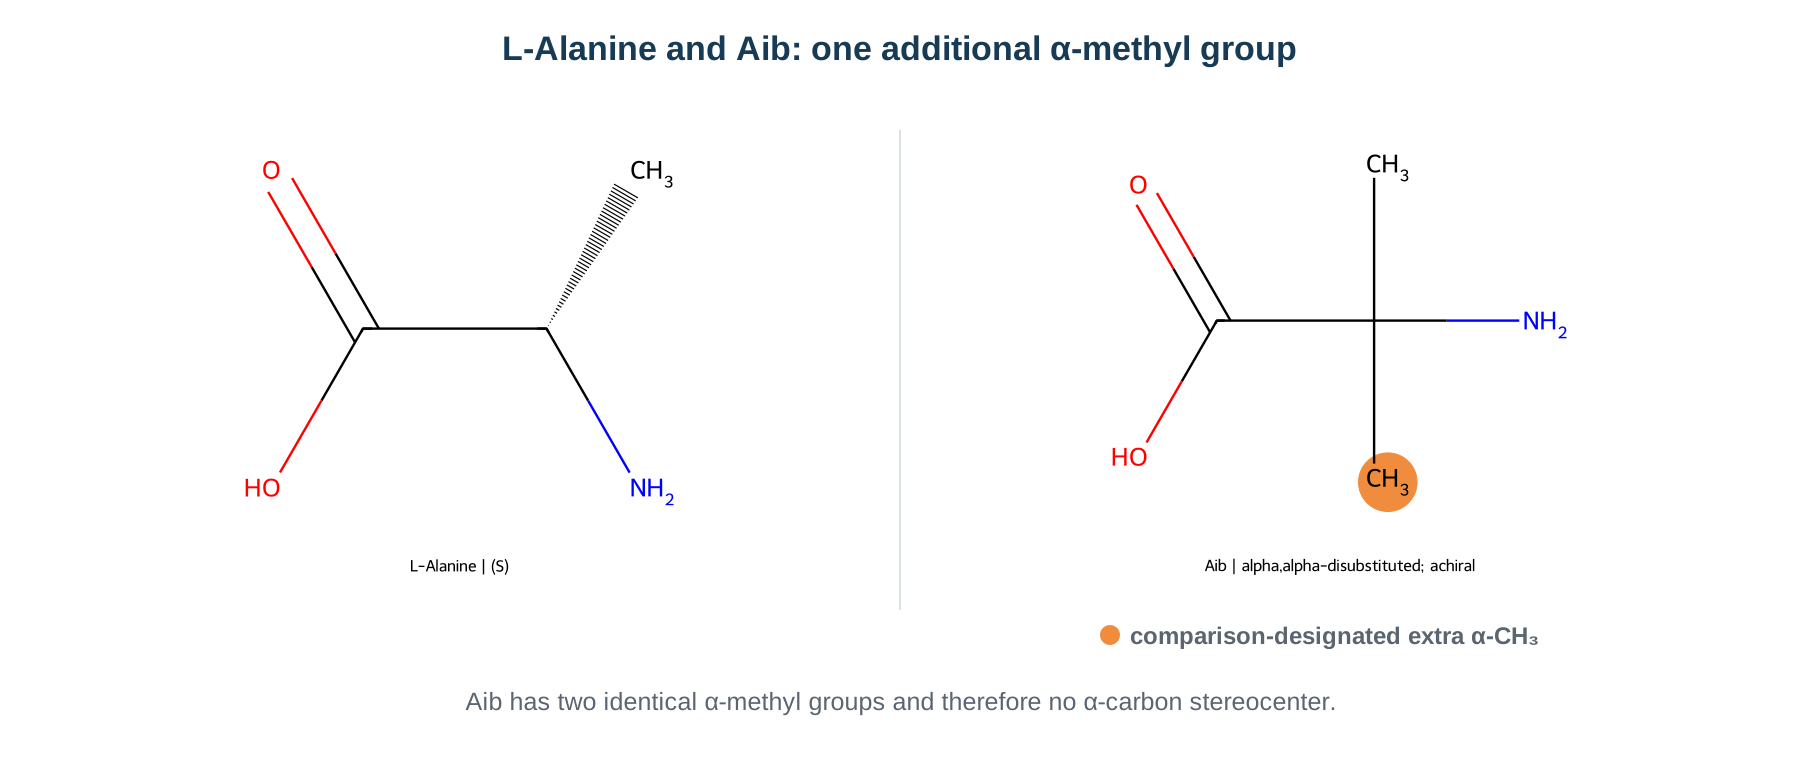
图1. L-Alanine 与 Aib 的经验证二维结构。Aib 的两个 α-甲基完全相同,因此其 α-碳不是手性中心;橙色只表示相对于 Alanine 的结构比较。结构来源:PubChem CID 5950 与 6119,使用 RDKit 确定性绘制。
Semaglutide 是这种设计最著名的例子之一。天然 GLP-1 的第8位 Ala 位于 DPP-4 易切割区域;将其替换为 Aib,可增强对 DPP-4 降解的稳定性。但每周一次给药不能只归功于 Aib。Semaglutide 还在 Lys26 侧链上,通过两个 OEG 单元和一个谷氨酸衍生连接单元接入 C18 脂肪二酸,增强可逆的血清白蛋白结合;第34位 Lys 则替换为 Arg,使脂肪二酸能够选择性连接在 Lys26。FDA 资料将白蛋白结合列为主要的长效机制,并报告其消除半衰期约一周。换句话说,Aib8 主要处理易酶解位点,Lys26–连接臂–C18 二酸主要处理白蛋白结合与体内滞留,两种作用不同但互补。
Liraglutide 提供了有意义的对照。它同样在 Lys26 进行脂化,但采用谷氨酸间隔臂连接 C16 脂肪酸,血浆半衰期约13小时,适合每日一次给药。Semaglutide 的 C18 二酸和更长亲水连接臂强化了白蛋白结合,Aib8 又增加了对 DPP-4 的稳定性。每日与每周的差别因此不能简化成“C16 对 C18”;抗酶解、连接臂结构、白蛋白结合、自缔合与整体清除都在共同决定给药频率。
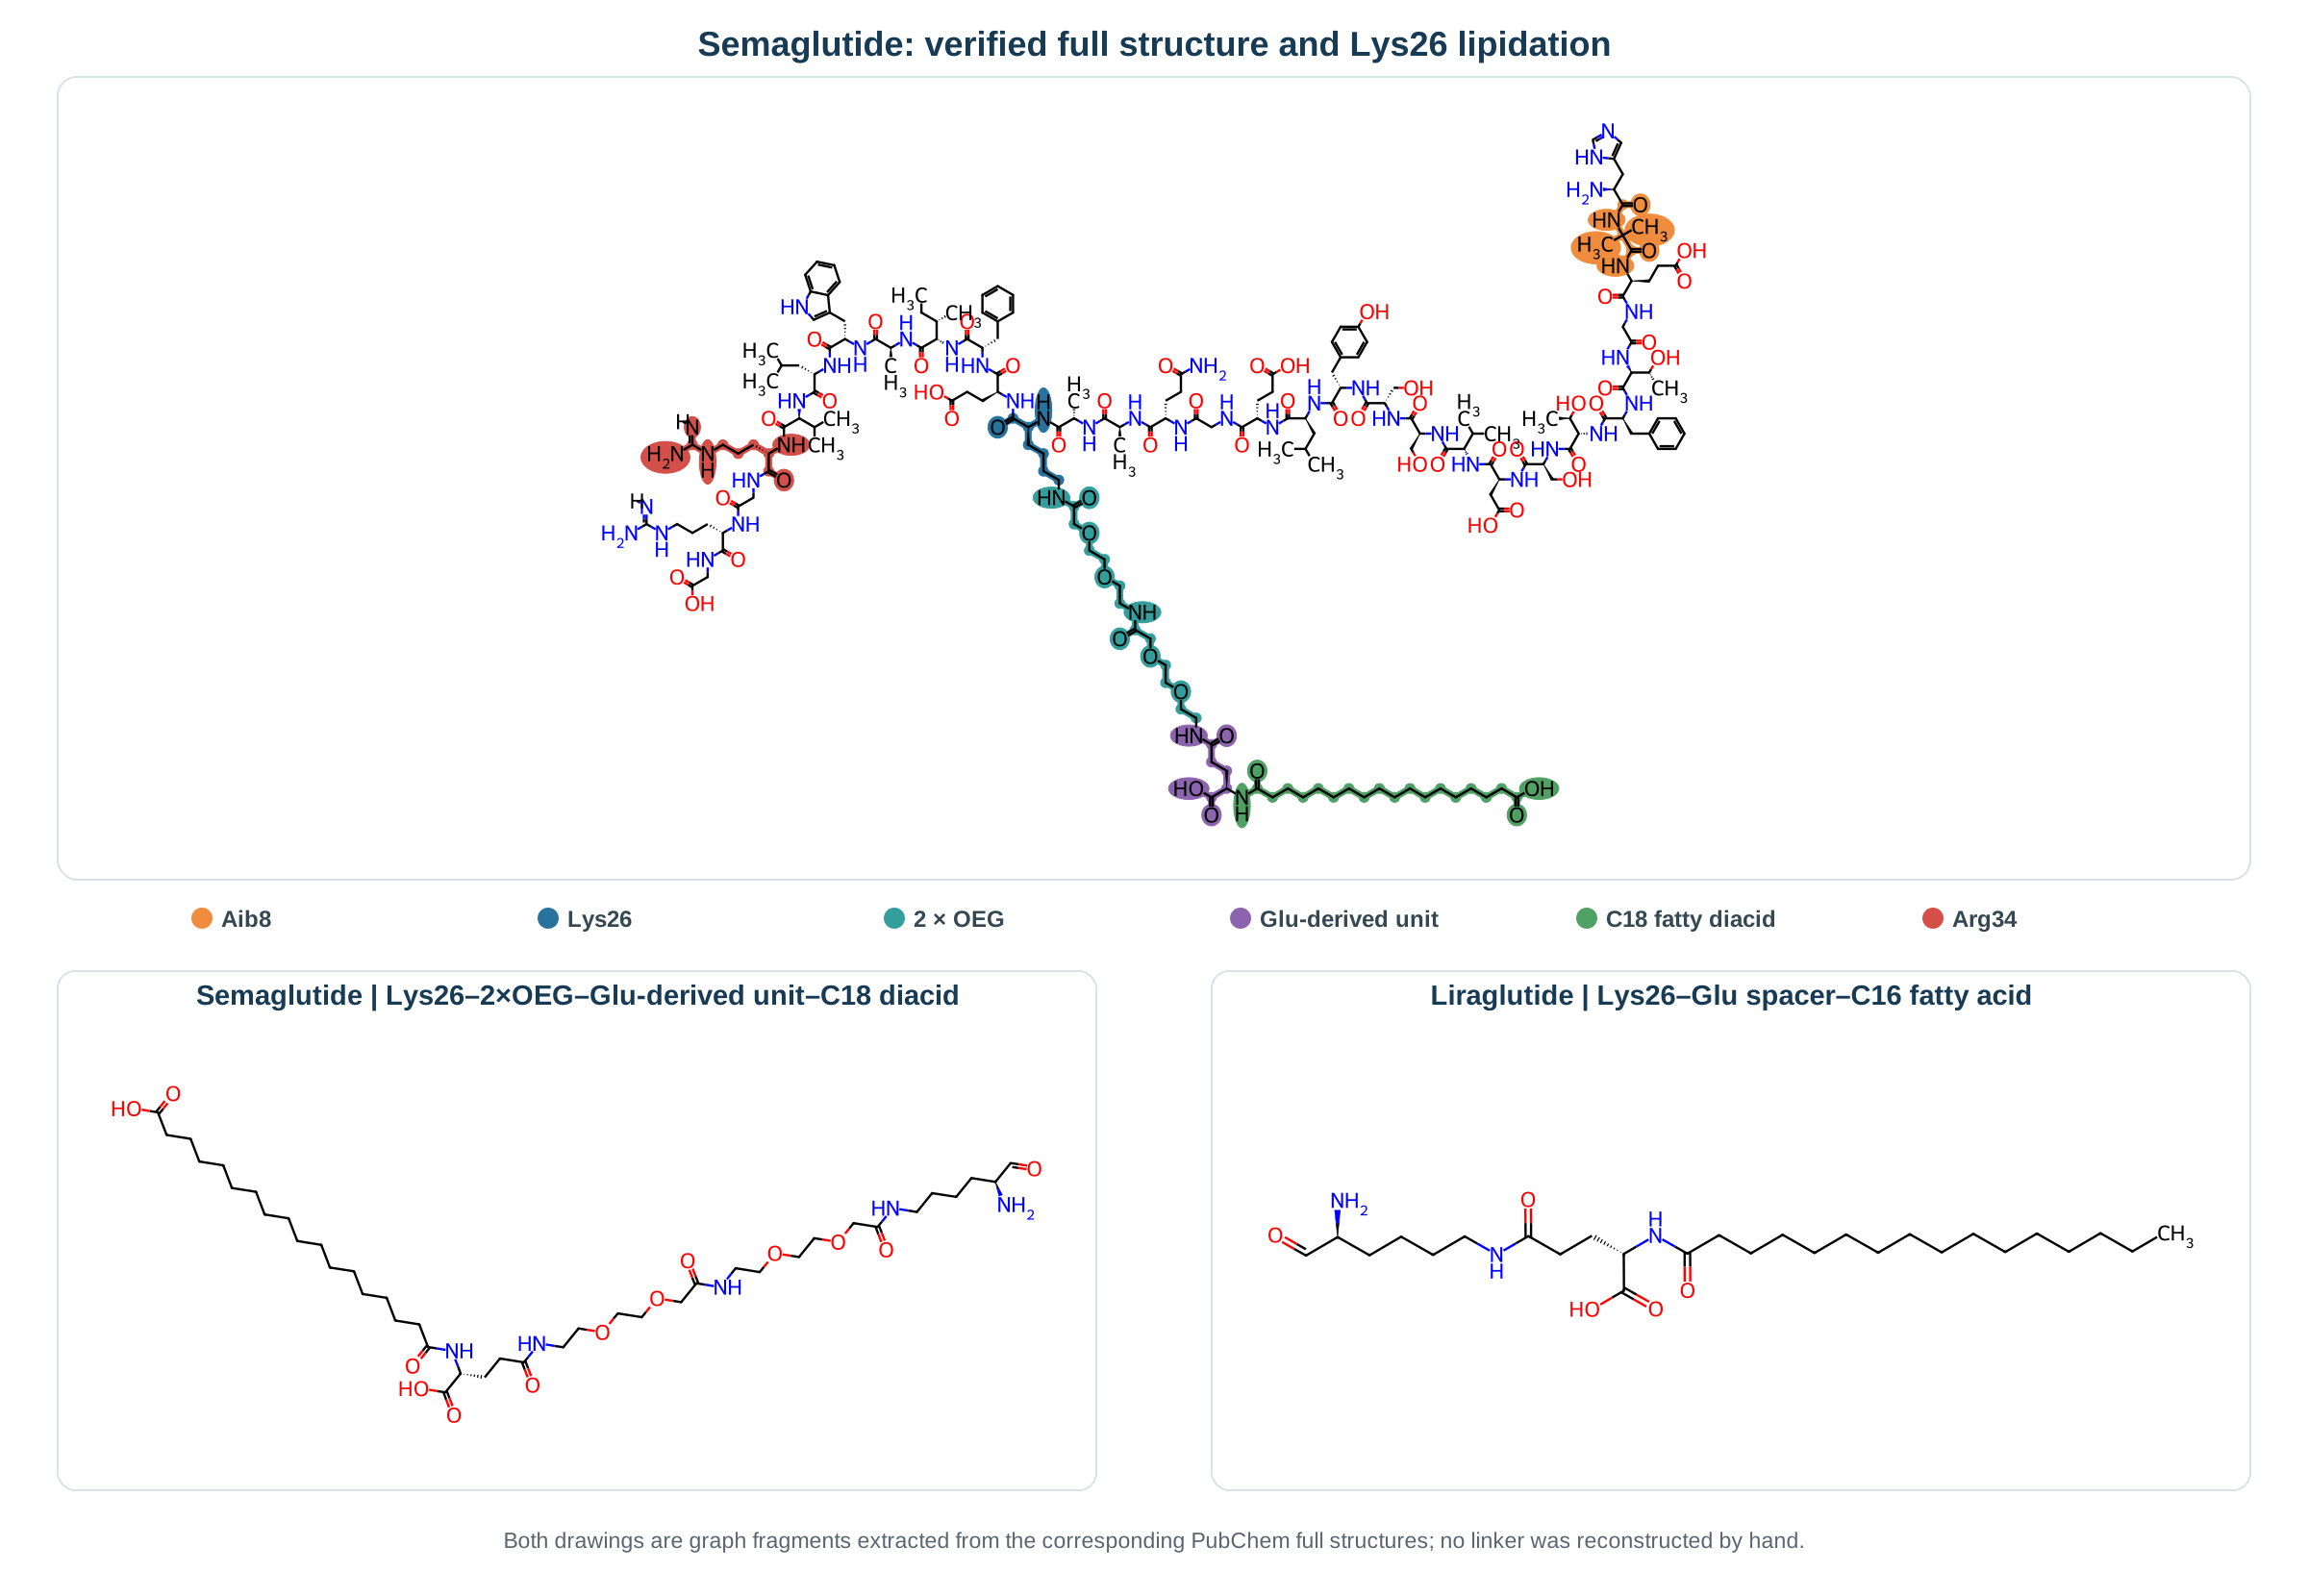
图2. Semaglutide 完整结构及 Lys26 修饰区域,并与 Liraglutide 的局部脂化结构比较。完整分子分别来自 PubChem CID 56843331 与 16134956;局部结构由对应整分子图直接提取,没有手工拼接。Semaglutide 的 Aib8、Lys26 和 Arg34 通过已知 GLP-1 序列映射定位,OEG、谷氨酸衍生单元与 C18 二酸均在整分子中完成唯一子结构匹配。
Tirzepatide 把类似思路用于长效 GIP/GLP-1 双受体激动剂。FDA 说明书显示,它在第2位和第13位含有两个 Aib,并在 Lys20 通过连接臂接入 C20 脂肪二酸。Aib、脂化和经过调整的肽序列共同支持蛋白酶稳定性、白蛋白结合以及约5天的半衰期,最终形成每周一次给药。这里同样不应把某一种修饰单独写成全部答案:双受体药理来自整条序列,长效性质则来自多项结构设计的组合。
D-氨基酸:改变立体构型,而不只是“防降解”
Octreotide 是含 D-氨基酸的经典上市药物。它是一条带二硫键的八肽,序列中含 D-Phe 和 D-Trp。与天然生长抑素相比,它更短、更稳定,并保持对生长抑素受体的药理作用。结构研究显示,D-Trp–Lys 区域可以形成特定 β-turn,D-Phe、D-Trp 与 Lys 的空间关系也是受体识别的重要部分。
这说明 D-氨基酸的作用不应被简单概括成“所有 D-残基都更稳定”。翻转一个 α-碳的构型会同时改变主链走向和侧链朝向;如果位置合适,可能避开蛋白酶识别并保留有利构象,如果位置不合适,也可能直接损害亲和力。Octreotide 的成功来自具体序列中的立体化学配合,而不是一条可以任意复制的规则。
N-甲基氨基酸:Cyclosporine A 的启示
Cyclosporine A 是由11个残基组成的环状天然产物,包含 D-Ala 和7个酰胺 N-甲基化位点。N-甲基化把主链上的 N–H 变为 N–CH3,减少氢键供体,并改变局部位阻、肽键顺反异构和整体构象能量。对一个大环分子而言,这些变化会重新安排哪些极性基团暴露在溶剂中、哪些可以被分子内氢键暂时“藏起来”。
Cyclosporine A 常被称为具有“构象变色龙”性质:在不同极性的环境中,它可以重新组织构象和氢键网络,从而改变表观极性暴露。这为大环肽如何跨越膜屏障提供了重要范例,但不能推导出“N-甲基化必然提高膜渗透性”。修饰位置不合适时,N-甲基化可能破坏关键氢键、改变结合构象,甚至降低溶解度。真正起作用的是 N-甲基化图案、D-残基、环大小和整个构象集合之间的配合。
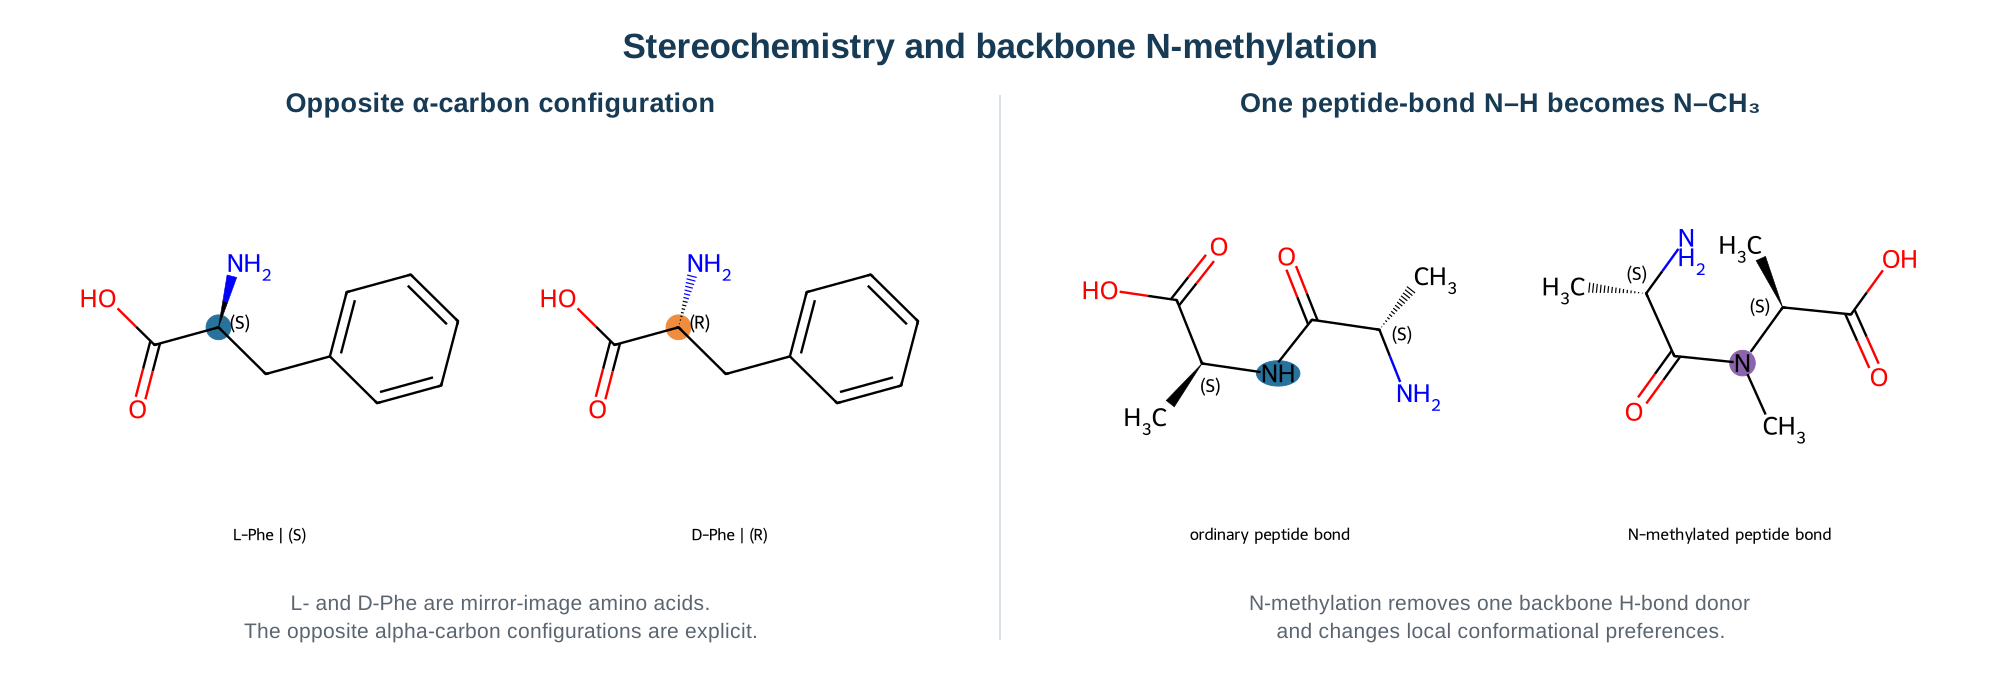
图3. 左:PubChem L-Phe(CID 6140)与 D-Phe(CID 71567)的镜像构型。右:普通二肽模型与 N-甲基化二肽模型,突出一个主链氢键供体被甲基取代。结构使用 RDKit 绘制并保留明确立体化学。
从特殊侧链到口服大环肽 Enlicitide
Enlicitide(开发代号 MK-0616)把非天然氨基酸的作用推进到更复杂的层面。早期 PCSK9 大环肽中,5-fluorotryptophan 扩展了芳香侧链化学,α-methylproline 改变局部构象;后续研究又使用结构指导的 D-氨基酸替换、主链 N-甲基化和多重环化,逐步处理蛋白酶稳定性与构象预组织问题。这些修改不是一条直线,也并非每次都只带来好处:网站已有的五篇 Enlicitide 系列记录了稳定性改善如何继续暴露溶解度、清除率、制剂和制造问题。
最终分子的意义,不在于“用了很多非天然氨基酸”,而在于不同结构元素分别承担靶标结合、构象限制、稳定性和整体药物性质优化。2026年的开发论文还显示,团队为了避免氧化、低溶解度和工艺安全等问题,对后期骨架和合成模块进行了系统重构,而不是简单保留早期 hit。若希望了解其从高亲和力三环先导到口服候选物的过程,可继续阅读口服 PoC 阶段和最终候选物的形成。
监管状态也需要按最新资料表述。截至2026年10月,Enlicitide 已不再是研究阶段候选物。FDA 于2026年7月批准商品名 LIPFENDRA 的口服片剂;标签使用通用名 enlicitide,其药物物质为 enlicitide decanoate,用于配合饮食和运动降低成人高胆固醇血症患者的 LDL-C。它是每日一次口服 PCSK9 抑制剂。分子的非天然化学解决了结合、稳定性和可开发性的一部分问题,获批产品仍同时依赖口服制剂设计;因此,“含非天然氨基酸”与“能够口服”之间不能画上简单等号。关于两款获批口服环肽的差异,可参阅《Icotrokinra 与 Enlicitide 的不同道路》。
天然产物也早已在使用“扩展字母表”
Daptomycin 是由微生物产生的环状脂肽抗生素,由13个残基和一条癸酰脂肪链构成。FDA 化学名称与 PubChem 结构显示,它含 D-Asn、D-Ala 和 D-Ser,还含 Ornithine、Kynurenine 以及 3-methylglutamic acid;C端10个残基形成酯连接的大环。这里的特殊残基并不只是让分子更难被蛋白酶处理,它们与脂肪链、环化方式和酸性基团一起塑造了分子的构象、钙离子响应和膜相互作用。
Daptomycin 的抗菌机制仍在持续研究,但钙依赖的膜结合以及对富含 phosphatidylglycerol 的革兰阳性菌膜产生影响,是公开证据中的核心环节。把某一个特殊残基单独指定为全部药效来源并不准确;天然产物的启示恰恰是,非天然残基、脂化和宏环拓扑可以在一个整体结构中共同产生功能。
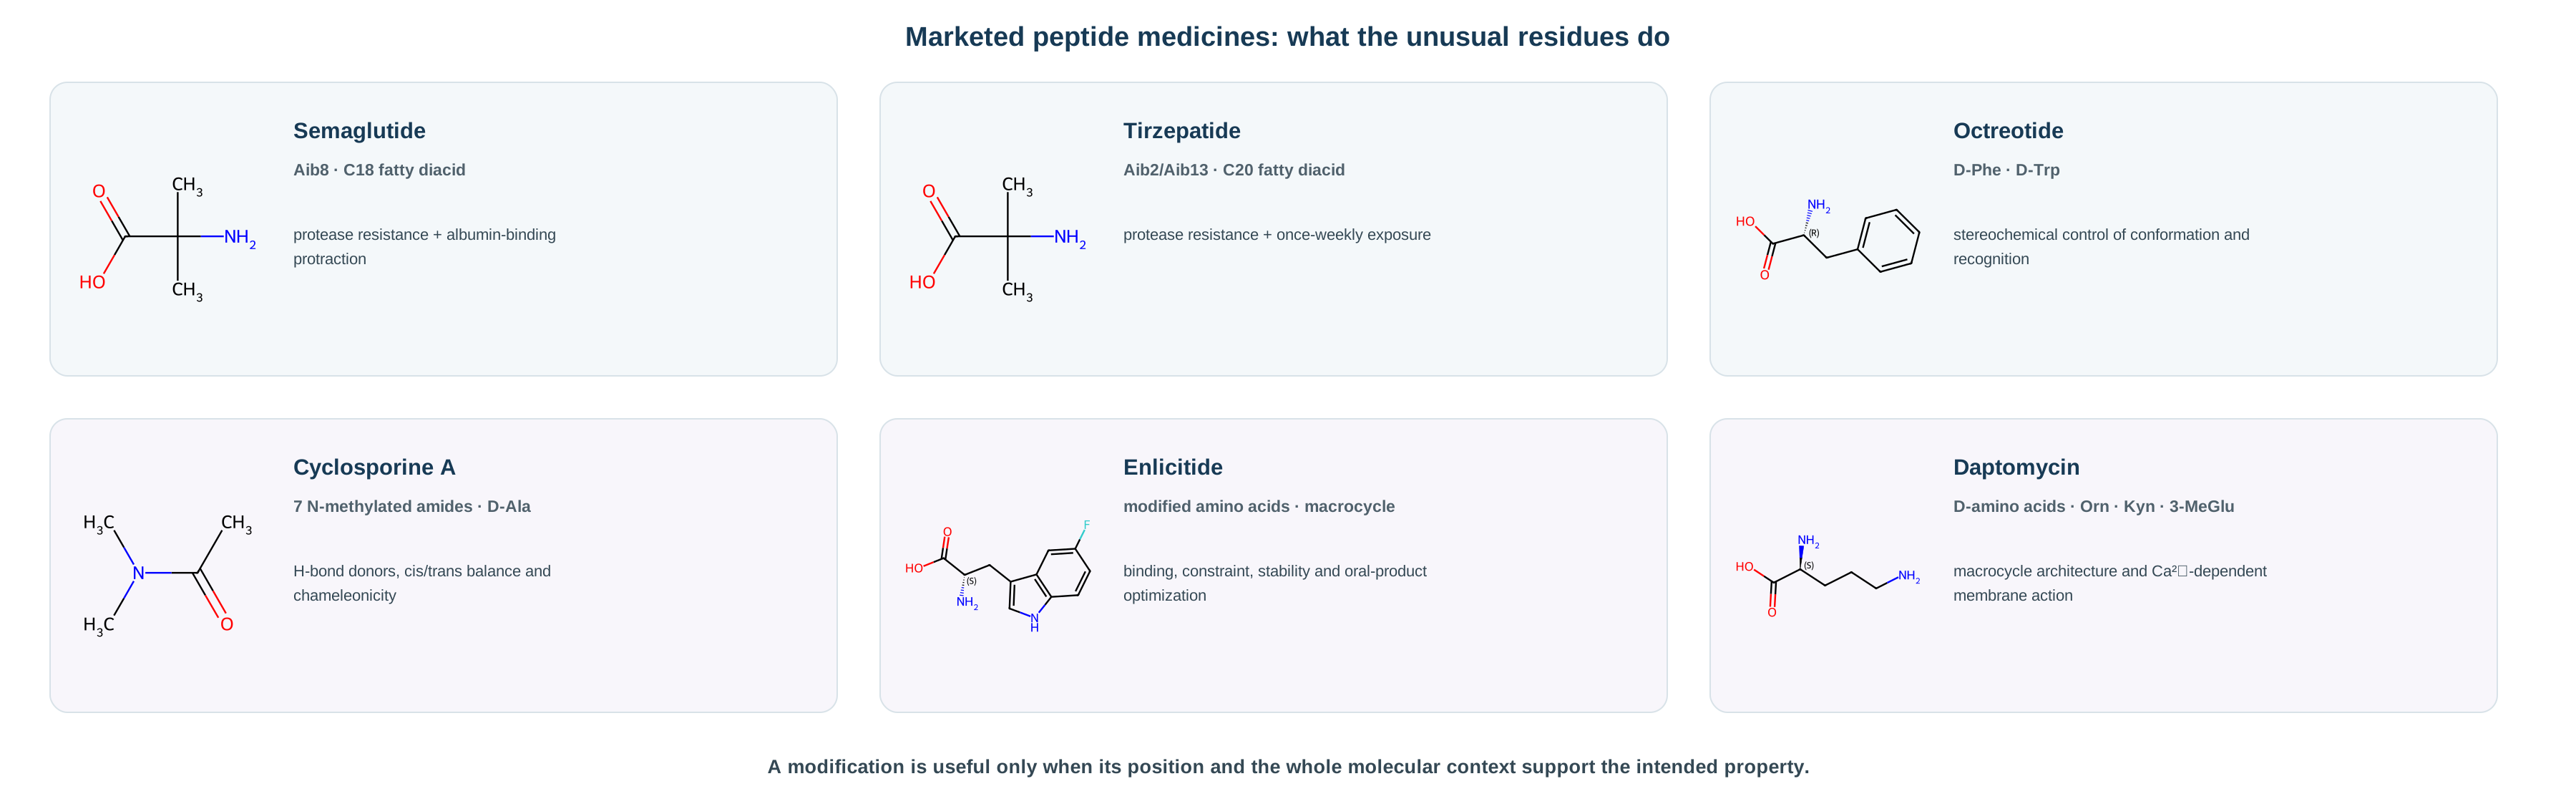
图4. 六种上市多肽药物中的代表性非天然化学。小结构片段来自经核对的 Aib、D-Phe、N-甲基酰胺、5F-Trp 和 Orn 结构,仅用于说明残基类别,不替代各药物的完整结构。
从单个残基替换到整体分子设计
这些上市药物没有提供一个通用的“最佳非天然氨基酸清单”。Semaglutide 和 Tirzepatide 说明,一个受保护的切割位点需要与脂化、连接臂和整条受体激动序列配合;Octreotide 说明立体构型本身可以参与受体识别;Cyclosporine A 展示了 N-甲基化图案与动态构象的关系;Enlicitide 和 Daptomycin 则提醒我们,复杂宏环的功能来自残基、环化和整体分子性质共同作用。
这也保留了旧文章的核心判断:非天然氨基酸不是孤立的“稳定性插件”,而是必须放在整个药物分子中评价的设计变量。
因此,非天然氨基酸的价值不在于用了多少种,而在于能否用正确的位置和结构解决明确问题。mRNA Display 可以把这类化学直接带入超大规模筛选,扩展环肽发现空间;化学合成能够把筛选线索转化为真实样品;计算与结构设计则帮助提出更聚焦的替换方案。但最终决定一个设计是否成立的,仍是合成、结构表征以及结合、功能、稳定性和药代实验。
参考文献
- Lau J, Bloch P, Schäffer L, et al. Discovery of the Once-Weekly Glucagon-Like Peptide-1 (GLP-1) Analogue Semaglutide. Journal of Medicinal Chemistry. 2015;58:7370–7380. https://doi.org/10.1021/acs.jmedchem.5b00726
- U.S. FDA. WEGOVY (semaglutide) Prescribing Information. https://www.accessdata.fda.gov/drugsatfda_docs/label/2024/215256s011lbl.pdf
- U.S. FDA. VICTOZA (liraglutide) Prescribing Information. https://www.accessdata.fda.gov/drugsatfda_docs/label/2025/022341s044lbl.pdf
- U.S. FDA. ZEPBOUND (tirzepatide) Prescribing Information. https://www.accessdata.fda.gov/drugsatfda_docs/label/2024/217806s005s006s011s015s019lbl.pdf
- U.S. FDA. SANDOSTATIN (octreotide acetate) Prescribing Information. https://www.accessdata.fda.gov/drugsatfda_docs/label/2024/019667s078lbl.pdf
- Ono S, et al. Cyclosporin A: Conformational Complexity and Chameleonicity. Journal of Chemical Information and Modeling. 2021. https://pubmed.ncbi.nlm.nih.gov/34672629/
- Tucker TJ, Embrey MW, Alleyne C, et al. A Series of Novel, Highly Potent, and Orally Bioavailable Next-Generation Tricyclic Peptide PCSK9 Inhibitors. Journal of Medicinal Chemistry. 2021;64:16770–16800. https://doi.org/10.1021/acs.jmedchem.1c01599
- Josien H, Nair AG, Ding F-X, et al. Discovery Process of Enlicitide, a Highly Engineered Macrocyclic Peptide Therapeutic, through Issue-Driven Fragment-Based Synthetic Assembly and SAR. Journal of Medicinal Chemistry. 2026;69:13473–13491. https://doi.org/10.1021/acs.jmedchem.6c00463
- U.S. FDA. LIPFENDRA (enlicitide) Prescribing Information. https://www.accessdata.fda.gov/drugsatfda_docs/label/2026/220848Orig1s000lbl.pdf
- U.S. FDA. CUBICIN (daptomycin) Prescribing Information. https://www.accessdata.fda.gov/drugsatfda_docs/label/2017/021572s057lbl.pdf
希望评估非天然氨基酸多肽的合成与验证方案?
如果您的项目涉及Aib、D-氨基酸、N-甲基氨基酸、脂肪酸修饰或复杂环肽,我们可支持结构核对、定制合成、纯化和质量分析。