环孢素 A:自然界早已给出的口服环肽
从司美格鲁肽和替尔泊肽的长效修饰谈起,理解环孢素 A 的环状十一肽、N-甲基化、构象变化与制剂如何共同影响口服成药性。
多肽由氨基酸连接而成,能够形成复杂而精确的分子识别界面,但进入人体后也容易遇到两个问题:消化道中的酶会切断肽链,细胞膜则往往不容易让较大、极性的多肽通过。许多天然多肽因此需要注射给药,药物研发也长期围绕如何延缓降解、延长作用时间,以及改善体内暴露展开。
司美格鲁肽和替尔泊肽展示了这类优化的一条路径。它们在肽链中引入非天然氨基酸,并连接长链脂肪酸,使药物能够结合白蛋白、延长体内作用时间。司美格鲁肽通过赖氨酸侧链连接 C18 脂肪二酸;替尔泊肽则在肽链中引入两个 Aib 残基,并连接脂肪二酸。这些修饰与骨架上的其他改造共同帮助药物抵抗降解、延长半衰期。需要区分的是,这类脂肪酸修饰主要解决长效化问题,并不等于多肽因此就能轻易口服。
然而,口服环肽并不是近年才出现的概念。自然界早已提供了一个令人瞩目的例子:环孢素 A。它是一种由 11 个氨基酸组成的天然环肽,早已作为口服药物用于免疫抑制治疗。它的存在说明,分子量较大的多肽并非一定不能口服;某些特殊结构可以让环肽在保持药物活性的同时,获得进入人体的机会。
环孢素 A 的结构并不是普通肽链简单首尾相连。它含有多个非天然或经过修饰的氨基酸,其中 7 个氨基酸的主链氮原子带有甲基。N-甲基化减少了肽链上的氢键供体,环状骨架和分子内氢键则有助于改变分子表面暴露出的极性。环孢素 A 还会随环境改变构象,在水相和相对疏水的环境中呈现不同的结构状态。这样的特征有助于解释它为什么能够跨越膜环境,但不能被简化成“环化加 N-甲基化就能口服”:这些结构变化也可能影响靶标结合、溶解性和制剂表现。构象复杂性与变色龙性质研究为这种结构灵活性提供了实验背景。
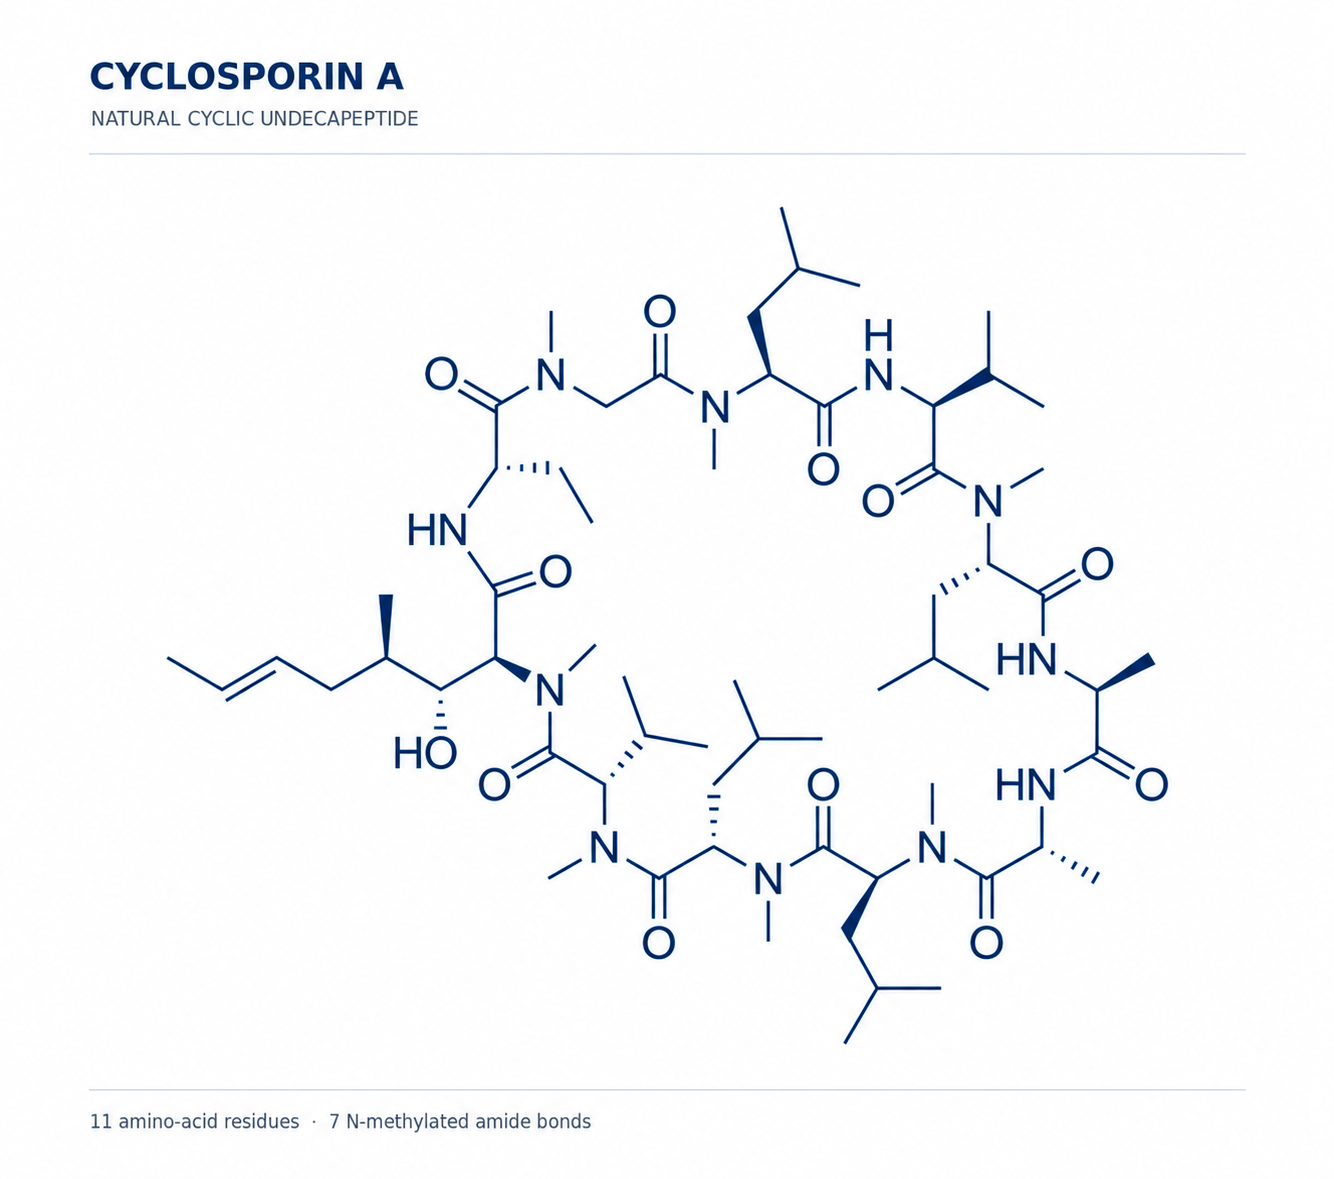
图 1. 环孢素 A 的化学结构。
环孢素 A 也提醒我们,药物的口服能力不只取决于分子本身。它疏水性较强,口服吸收会受到制剂影响,不同制剂的吸收表现并不完全相同。现行处方信息记录了环孢素改良制剂与 Sandimmune 之间的生物利用度差异。因此,它既是天然环肽能够口服的成功案例,也不是一张可以直接照抄的设计蓝图。它真正展示的是:环状骨架、非天然氨基酸、构象变化和制剂设计可以共同影响多肽的体内表现。
近年获批的两款口服多肽药物,让这个方向再次受到关注。2026 年获批的 icotrokinra用于治疗斑块状银屑病,enlicitide用于降低高胆固醇患者的 LDL-C。两者都是经过高度工程化的大环肽,结构中包含非蛋白氨基酸或其他非天然结构单元;它们的具体环化方式、靶点和药物优化路径各不相同。它们并不是环孢素 A 的直接衍生物,却与环孢素一起说明:环状结构与非天然化学空间,能够支持口服多肽药物的持续发展。
从司美格鲁肽和替尔泊肽的脂肪酸修饰,到环孢素 A 的天然大环结构,再到新一代口服大环肽,可以看到多肽药物并没有一条统一的口服路径。延缓降解、延长半衰期、提高膜通透性和改善肠道吸收,是彼此相关却并不相同的问题;不同分子需要不同的结构和制剂组合来解决。
环孢素 A 的意义,正在于它把这个复杂问题提前展示给了药物研发者。自然界提供了一个能够口服的天然大环肽,而现代药物化学则在尝试有目的地构建新的环状骨架、引入非天然氨基酸,并针对特定靶点优化。新获批药物证明这条道路正在取得进展,但每个分子仍要分别解决稳定性、吸收、活性和可开发性问题。口服多肽药物正在从少数天然例外,逐渐发展为可以主动设计和验证的药物类型。