口服环肽的成药性:从结构改造到体内暴露
同一个环六肽,移动一个 N-甲基就可能降低透膜性;而透膜性提高也未必带来口服暴露。用结构、体外实验与药代数据定位下一轮优化方向。
一个环肽已经能够抑制靶点,接下来希望把它做成口服药,第一轮该合成哪些类似物?骨架 N-甲基化是常见起点:它能去掉一个酰胺氢键供体,也可能重新安排整个环的折叠方式。在一组模型环六肽中,仅移动一个 N-甲基的位置,就足以让被动透膜性下降。更重要的是,即使人工膜实验的结果变好,口服给药后的全身暴露也未必随之改善。
同样三个 N-甲基,为什么透膜性不同?
White 等人比较了两个氨基酸序列、立体化学和骨架 N-甲基数量相同的环六肽。下图将它们标为化合物 1和化合物 2。两者的环状序列均为 cyclo[L-Leu¹–D-Leu²–L-Leu³–L-Leu⁴–D-Pro⁵–L-Tyr⁶]。化合物 1 在 D-Leu²、L-Leu³、L-Tyr⁶ 的骨架酰胺氮上甲基化;化合物 2 则在 L-Leu¹、D-Leu²、L-Tyr⁶ 上甲基化。也就是说,区别是一个 N-甲基从 L-Leu³ 移到了 L-Leu¹。下图展示连接方式和甲基化位点,并非实测三维构象。
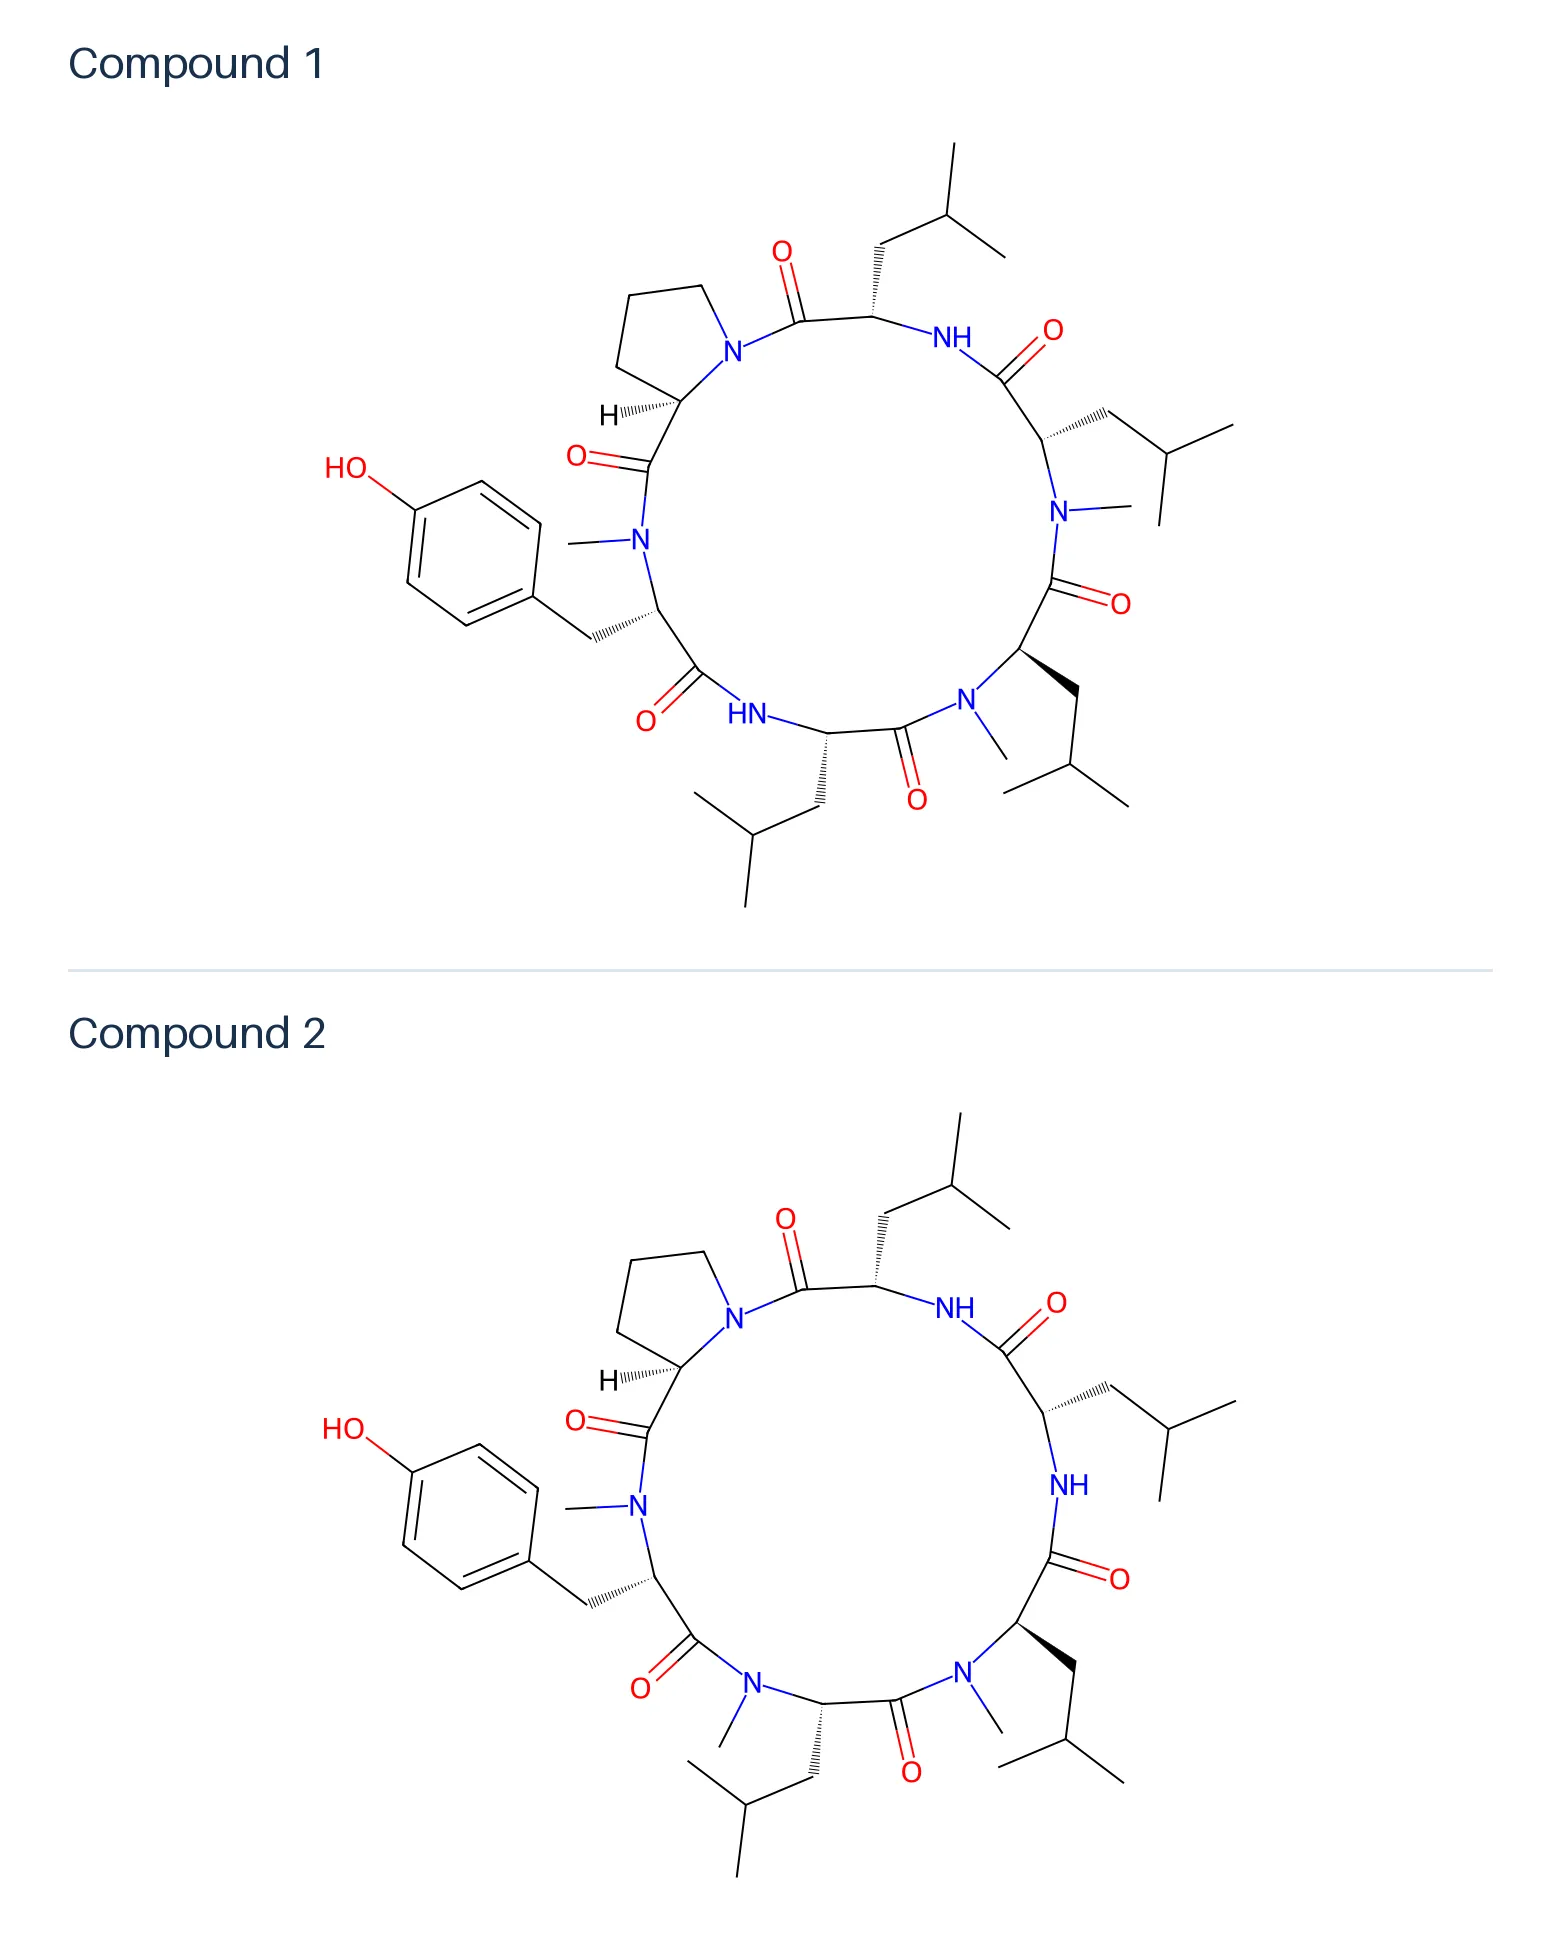
化合物 1 保留的两个酰胺 NH 参与分子内氢键;在论文报告的氢氘交换条件下,它们的交换半衰期都超过 24 小时。化合物 2 中,一个 NH 在 3 分钟内完成交换,另一个的交换半衰期约为 2 小时。这些观察提示,决定透膜性的并非单纯的甲基个数,而是剩余极性基团在构象中是否暴露于溶剂。
在 White 等人的平行人工膜透过实验(PAMPA)中,化合物 2 的转移率为 5.7 ± 0.9%,而化合物 1 的透膜性更高。该论文把转移率定义为 16 小时后进入受体侧的分析物比例,供受体侧达到平衡时记作 100%;它既不是 Caco-2 的表观通透系数,也不是口服生物利用度。真正值得带入设计的是这组位置异构体的比较:一个甲基换位,就可能改变环肽对外呈现的极性。
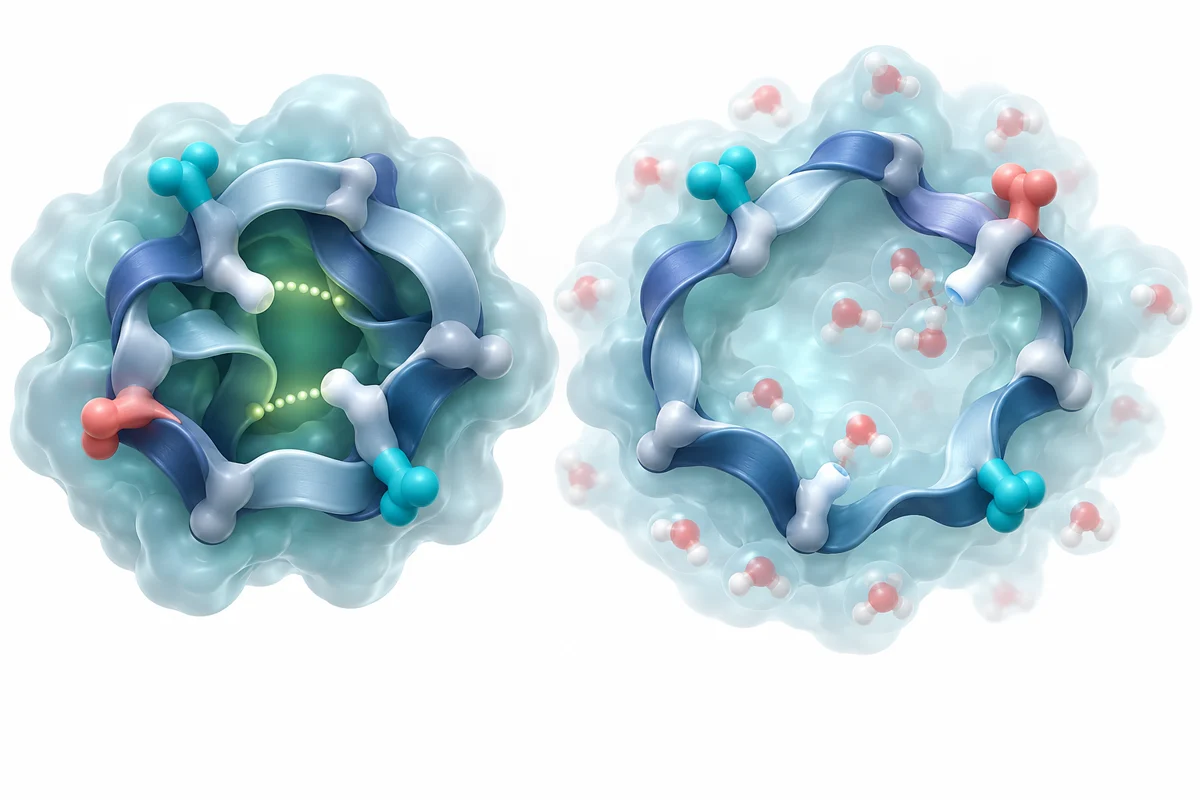
对于已经成环、初步数据指向透膜受限的先导肽,可以先考察在游离构象中经常暴露、又未见直接参与靶点识别的 NH。如果某个 NH 可能参与结合,保留它并比较相邻侧链能否提供遮蔽,可能比直接移除供体更合适;如果多个暴露 NH 与局部转角有关,则可以测试单点立体化学替换。保留母体并建立少量单点类似物,才能追溯活性与通透性变化来自哪里。仅有对接模型时,选位仍应作为待验证假设。
穿过人工膜之后,还要过哪几关?
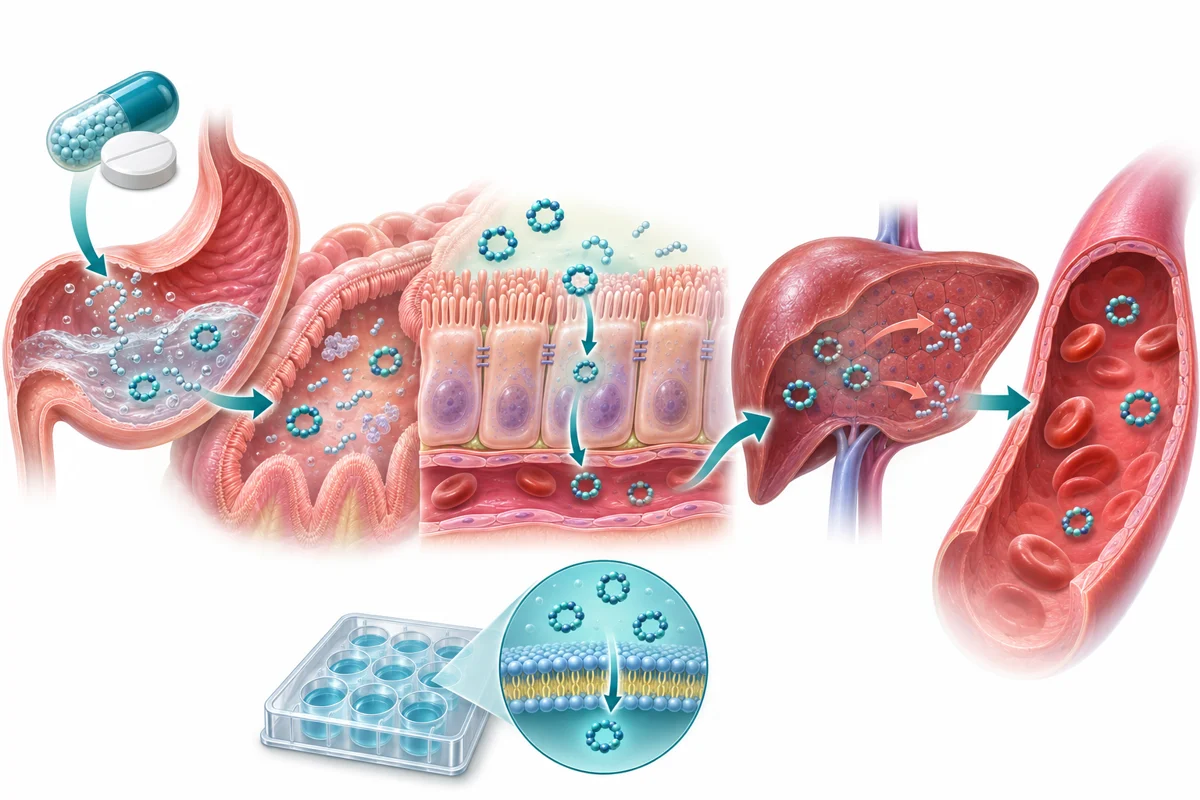
PAMPA 用人工脂质膜评估被动透过;Caco-2 则测量分子通过细胞单层的表观通透性,还可能受到细胞间通路、转运蛋白及外排的影响。Ovadia 等人的环六肽文库中,有些分子在人工膜中几乎不透过,却在 Caco-2 中表现出较高通透性。Marelli 等人进一步观察到,部分对映异构体在 PAMPA 中相近,在 Caco-2 中却出现差别,结果与载体介导的转运贡献相符。两种实验排序不一致时,不能直接认定某个转运蛋白参与;应先核对供体侧可溶浓度、完整肽回收率和细胞单层完整性,再决定是否追查转运机制。
肠上皮之前还有一关:究竟有多少完整的肽能到达那里?一次修饰即使提高被动通透性,如果降低肠液中的溶解比例,或者让分子更容易被消化酶切割,实际可供吸收的完整肽仍可能减少。Merz 等人以凝血酶结合环肽为对象,经过多轮合成与筛选,同时比较靶点活性、模拟胃液和肠液稳定性、PAMPA 通透性以及大鼠肝微粒体稳定性。后续优化得到的候选肽 46 在大鼠中的绝对口服生物利用度为 18.4 ± 1.9%;该药代实验采用 10 mg/kg 口服和 1 mg/kg 静脉给药。这是特定候选与实验条件下的结果,并不能直接外推到其他环肽。
用哪些数据决定下一轮改哪里?
首轮可以让母体和单点类似物在可比条件下同步接受功能活性、溶解度、胃肠稳定性和被动通透性测试。如果完整肽在模拟胃肠环境中下降很快,先定位降解产物,再决定是否加入更多透膜修饰;如果完整肽能保留而通透性仍低,再比较 N-甲基化位置、侧链遮蔽和构象变化,同时继续监测靶点活性。若 PAMPA 与 Caco-2 排序不一致,应先排除回收率和实验质量问题,再讨论机制。
体外表现改善后,口服暴露仍低,就需要比较口服与静脉药代。绝对生物利用度 F 可按剂量归一化的曲线下面积计算:F =(口服 AUC / 口服剂量)/(静脉 AUC / 静脉剂量),前提是给药条件可比、所比较的剂量范围能够合理解释。口服与静脉数据还可帮助评估系统清除,但单凭较低的 F 无法把吸收不足与肠道或肝脏首过损失分开;需要结合制剂、代谢物和其他针对性实验定位瓶颈。
最终要回到给药目标:在可接受的剂量下,完整活性肽的浓度能否达到并维持足以产生药效的水平?本站介绍过的 icotrokinra 案例呈现了另一种平衡:它的吸收仍有限,但高靶点效力与实际给药剂量使有限吸收能够转化为有效的全身暴露。环孢素 A则提供了更早的天然实例,但两者都不是可直接复制的模板。对早期项目而言,首轮合成的价值在于找到一处既能缓解当前瓶颈、又保留原有活性的改动,为下一轮实验提供依据。关于线性肽何时值得环化,可继续阅读《线性肽什么时候值得环化?》。
参考文献
- White TR, Renzelman CM, Rand AC, et al. On-resin N-methylation of cyclic peptides for discovery of orally bioavailable scaffolds. Nature Chemical Biology. 2011;7:810–817. https://doi.org/10.1038/nchembio.664
- Ovadia O, Greenberg S, Chatterjee J, et al. The Effect of Multiple N-Methylation on Intestinal Permeability of Cyclic Hexapeptides. Molecular Pharmaceutics. 2011;8:479–487. https://doi.org/10.1021/mp1003306
- Marelli UK, Bezençon J, Puig E, et al. Enantiomeric cyclic peptides with different Caco-2 permeability suggest carrier-mediated transport. Chemistry—A European Journal. 2015;21:8023–8027. https://doi.org/10.1002/chem.201501270
- Merz ML, Habeshian S, Li B, et al. De novo development of small cyclic peptides that are orally bioavailable. Nature Chemical Biology. 2024;20:624–633. https://doi.org/10.1038/s41589-023-01496-y
- Räder AFB, Weinmüller M, Reichart F, et al. Orally Active Peptides: Is There a Magic Bullet? Angewandte Chemie International Edition. 2018;57:14414–14438. https://doi.org/10.1002/anie.201807298